Imágenes cedidas por los autores
Introducción
La hipernatremia constituye una alteración electrolítica de gran relevancia clínica en medicina humana y veterinaria, ya que se asocia con un incremento significativo de la mortalidad, dada la relación directa que existe entre la magnitud de la elevación del sodio sérico y la letalidad1,2. Asimismo, estudios recientes en medicina humana evidencian que, en pacientes críticos, las correcciones rápidas se asocian con hospitalizaciones más cortas y mayores tasas de supervivencia sin predisponer a la aparición de complicaciones neurológicas3,4, lo que resalta la necesidad de comprender en profundidad su fisiopatología y optimizar su manejo terapéutico en medicina veterinaria.
El sodio (Na+) es el principal catión del líquido extracelular y el determinante fundamental de la osmolalidad plasmática. Al actuar como un osmol efectivo que no atraviesa libremente las membranas, posee la capacidad de generar gradientes osmóticos que dictan el movimiento de agua entre los compartimentos intracelular y extracelular, por lo que las variaciones en su concentración plasmática inducen cambios en el volumen celular e incluso pueden llegar a causar edema o deshidratación.5,6
Para prevenir este daño celular, el organismo dispone de un sistema de regulación altamente sensible a partir de osmorreceptores hipotalámicos que detectan variaciones de apenas el 1 % de la concentración de sodio sérico, lo que desencadena la liberación de hormona antidiurética (ADH) y la estimulación del centro de la sed.7 Cuando estos sistemas fallan o son superados, se producen las denominadas disnatremias.
La hipernatremia, definida como una concentración plasmática de sodio superior al rango de referencia, refleja un déficit relativo de agua libre en relación con el contenido total de solutos y conduce a un estado de hiperosmolalidad extracelular. Este desequilibrio osmótico favorece el desplazamiento de agua desde el compartimento intracelular al extracelular, originando deshidratación celular, con especial repercusión sobre el sistema nervioso central.5,6,7,8
La hipernatremia puede no producir signos clínicos evidentes; sin embargo, cuando es grave (>170 mmol/L) o se instaura de forma aguda, suele manifestarse clínicamente, con predominio de sintomatología neurológica dada la especial sensibilidad de las neuronas a los cambios rápidos en la natremia y en su volumen celular.5 En cuadros crónicos, los signos suelen ser inespecíficos como alteraciones del estado mental, letargia o debilidad, mientras que en presentaciones agudas pueden aparecer convulsiones, coma o muerte, asociadas a la reducción brusca del volumen cerebral y al riesgo de hemorragia intracraneal.7,8 Asimismo, aunque el sistema nervioso central es el órgano diana más sensible, la hiperosmolalidad crónica por la hipernatremia también ejerce un efecto deletéreo directo sobre la integridad del miocito esquelético, de manera que puede desencadenar cuadros de debilidad y rabdomiólisis que agravan el pronóstico del paciente.9
En un estudio retrospectivo amplio realizado en 16.691 perros y 4.211 gatos hospitalizados entre 2008-2012, las enfermedades neurológicas se identificaron como una de las principales causas asociadas a hipernatremia moderada a grave (variaciones > 11 mmol/l); de hecho, representaron aproximadamente el 25 % de los casos en ambas especies. En perros constituyeron el origen principal, mientras que en gatos ocuparon el segundo lugar tras la etiología renal. En conjunto, estos datos indican que alrededor de un 25 % de los episodios de hipernatremia moderada-grave se asocian a una patología neurológica previa, lo que destaca la importancia de estos trastornos en la etiopatogenia de esta alteración electrolítica.2
El objetivo del presente caso clínico es describir la presentación clínica y el manejo intrahospitalario de una hipernatremia crónica grave secundaria a adipsia en un paciente felino diagnosticado de hidrocefalia compensatoria, así como identificar la miopatía hipernatrémica como una complicación asociada a este trastorno. Asimismo, se pretende resaltar la importancia crítica de instaurar una fluidoterapia cuidadosamente planificada y estrictamente monitorizada, orientada a la corrección gradual de la hiperosmolalidad plasmática, diseñada específicamente para evitar complicaciones iatrogénicas graves, como el edema cerebral, asociadas a una corrección rápida de la osmolalidad plasmática.
Caso clínico
Se presentó en consulta un gato común europeo de pelo corto, hembra esterilizada, de 2 años, remitida desde su centro veterinario habitual por un cuadro de apatía e hiporexia de 72 horas de evolución, acompañado de un estado mental obnubilado.
Historial clínico
En el centro remitente se realizaron pruebas diagnósticas iniciales, incluyendo analítica sanguínea y estudio radiográfico. En la analítica se evidenciaron alteraciones relevantes, consistentes en una elevación del aspartato aminotransferasa (AST) de 615 U/L (rango de referencia [RR]: 10–85 U/L), un aumento grave de la creatina quinasa (CK) > 4.000 U/L (RR: 150–300 U/L) junto a una hipernatremia e hipercloremia graves de 197 mmol/L (RR: 147–156 mmol/L) y 157 mmol/L (RR: 107–120 mmol/L), respectivamente. El estudio radiográfico de tórax y abdomen no reveló alteraciones de importancia clínica.
Ante estos hallazgos, la paciente permaneció hospitalizada durante 48 horas con fluidoterapia intravenosa y, dado que no se observó mejoría clínica, se decidió su remisión a nuestro centro. En el momento de la consulta, el animal no estaba recibiendo ningún tratamiento médico.
Como antecedentes, los tutores reportaron que, desde el momento de la adopción, de manera esporádica había presentado marcha en círculos a ambos lados y destacaban que prácticamente no bebía agua. Asimismo, referían episodios caracterizados por una disminución transitoria del nivel de consciencia, midriasis bilateral y micción involuntaria, con una duración inferior a un minuto. Estos eventos habían estado ocurriendo de forma intermitente en distintos periodos de la vida de la paciente, sin que se hubiesen realizado pruebas diagnósticas complementarias ni se instaurase un tratamiento específico.
Examen físico y neurológico
El examen físico y neurológico inicial se vio limitado debido al carácter reactivo de la paciente, por lo que antes de la sedación únicamente se pudo evidenciar la presencia de un estado mental obnubilado y giros en círculos preferentemente hacia la izquierda. Tras la sedación, el examen físico reveló mucosas rosadas y secas, un tiempo de relleno capilar superior a 2 segundos y ligero retraso del pliegue cutáneo, hallazgos compatibles con un estado de deshidratación del 5 %. Además, presentaba mal estado del pelaje y una condición corporal disminuida de 3/9.
Diagnóstico diferencial
A partir de los hallazgos neurológicos, la lesión se localizó a nivel del telencéfalo y se establecieron como principales diagnósticos diferenciales una malformación congénita (porencefalia/hidrocefalia/holoprosencefalia/quiste pituitario), un síndrome de la silla turca vacía de origen traumático, hidrocefalia compensatoria o, con menor probabilidad, una meningoencefalitis inmunomediada o infecciosa, o una neoplasia.
Pruebas complementarias
Debido a los hallazgos revelados en las analíticas iniciales se propuso a los tutores la realización de nuevas analíticas sanguíneas, análisis de orina y radiografías abdominales y torácicas.
El hemograma y la bioquímica sanguínea mostraron una elevación significativa de la AST de 531 U/L (RR: 18–51 U/L), hiperuremia leve (BUN) de 36,7 mg/dl (RR: 17,6–32,8 mg/dl), aumento grave de la CK > 2000 U/L (RR: 87–309 U/L), una hipernatremia grave de 175 mmol/L (RR: 147–156 mmol/L) y una hipercloremia moderada de 127 mmol/L (RR: 107–120 mmol/L). Posteriormente se calculó la osmolalidad plasmática, que fue de 374 mOsm/L, lo que indicaba un estado de hiperosmolalidad (RR 290-330 mOsm/L en gatos).
Cuadro 1. Cálculo de la osmolalidad plasmática.
Osmolalidad (mOsm/L) = 2([Na+]) + ([BUN, mg/dl] ÷ 2.8) + ([glucosa, mg/dl] ÷ 18)Donde [Na
Donde [Na+] = concentración de sodio plasmático y el nitrógeno ureico en sangre (BUN) es la concentración de BUN. Las concentraciones de BUN y glucosa se dividen por 2.8 y 18, respectivamente, para convertirlas de mg/dl a mmol/L.
El análisis de orina evidenció una hiperestenuria marcada (densidad urinaria >1.050), proteinuria grave y presencia de mioglobinuria. Además, se identificaron cristales de estruvita y un sedimento inactivo. La
La combinación de una elevación grave de las enzimas musculares (CK y AST) junto con la detección de mioglobinuria sugirió la presencia de una miopatía hipernatrémica secundaria. Este hallazgo clínico indicó que el estado de hiperosmolalidad no solo estaba afectando al sistema nervioso central, sino que estaba generando un daño generalizado sobre el tejido musculoesquelético.
Por su parte, las radiografías torácicas y abdominales no mostraron alteraciones relevantes.
Hospitalización y abordaje terapéutico
Tras las alteraciones reveladas en las pruebas complementarias, se propuso a los tutores la hospitalización con el objetivo de estabilizar los valores de sodio y realizar una tomografía computarizada (TC) craneal para una mayor profundización diagnóstica y un tratamiento adecuado del problema actual.
Con este objetivo, se estableció un plan terapéutico orientado a reducir la concentración plasmática de sodio a una velocidad de 0,5 mEq/L/h, tomando como objetivo el límite superior del intervalo de referencia (156 mmol/L). Para ello, se calculó el déficit de agua libre del paciente y se pautó la administración de 238 ml de solución hipotónica de glucosa al 5 % durante un periodo de 38 horas, a una velocidad de infusión de 6,26 ml/h, además del 5 % de la deshidratación mediante solución cristaloide isotónica.
Cuadro 2. Cálculo del déficit de agua libre
Déficit de agua libre (L) = (([Na+ actual] ÷ [Na+ normal]) – 1) x 0.6 x (peso corporal en kg) donde el [Na+ actual] es el [Na+] actual del paciente y el [Na+ normal] es el [Na+] normal del paciente.
Durante los inicios de la hospitalización se evidenciaron signos neurológicos, caracterizados por un estado mental obnubilado y marcha compulsiva en círculos hacia el lado izquierdo (vídeo 1). Asimismo, se registró un episodio en el que la paciente presentó caída lateral, disminución del nivel de conciencia, micción involuntaria y midriasis bilateral (vídeo 2), coincidiendo con las horas iniciales de su hospitalización.
Ante la sospecha de que se tratase de una convulsión epiléptica, se añadió fenobarbital con una dosis de 2,5 mg/kg cada 12 horas IV.
Todos los signos clínicos mencionados fueron mejorando progresivamente tras el inicio de la fluidoterapia. De forma paralela, se realizaron determinaciones seriadas de sodio plasmático cada 6 horas. En la última medición se alcanzó un valor de 157 mmol/L tras 38 horas de hospitalización (tabla 1), antes de la realización de la TC.
| Tabla 1. Control de la concentración de Na+ durante la hospitalización. | ||
| Hora del control | Valor detectado [Na+] | Rango de referencia |
| Momento del ingreso | 175 mmlol/L | 147-156 mmol/L |
| 6 horas tras el ingreso | 171 mmol/L | |
| 12 horas tras el ingreso | 168 mmol/L | |
| 18 horas tras el ingreso | 164 mmol/L | |
| 24 horas tras el ingreso | 162 mmol/L | |
| 30 horas tras el ingreso | 159 mmol/L | |
| 36 horas tras el ingreso | 157 mmol/L | |
| Objetivo final [Na+]: 156 mmol/L. Velocidad de corrección: 0,5 mmol/L/h. | ||
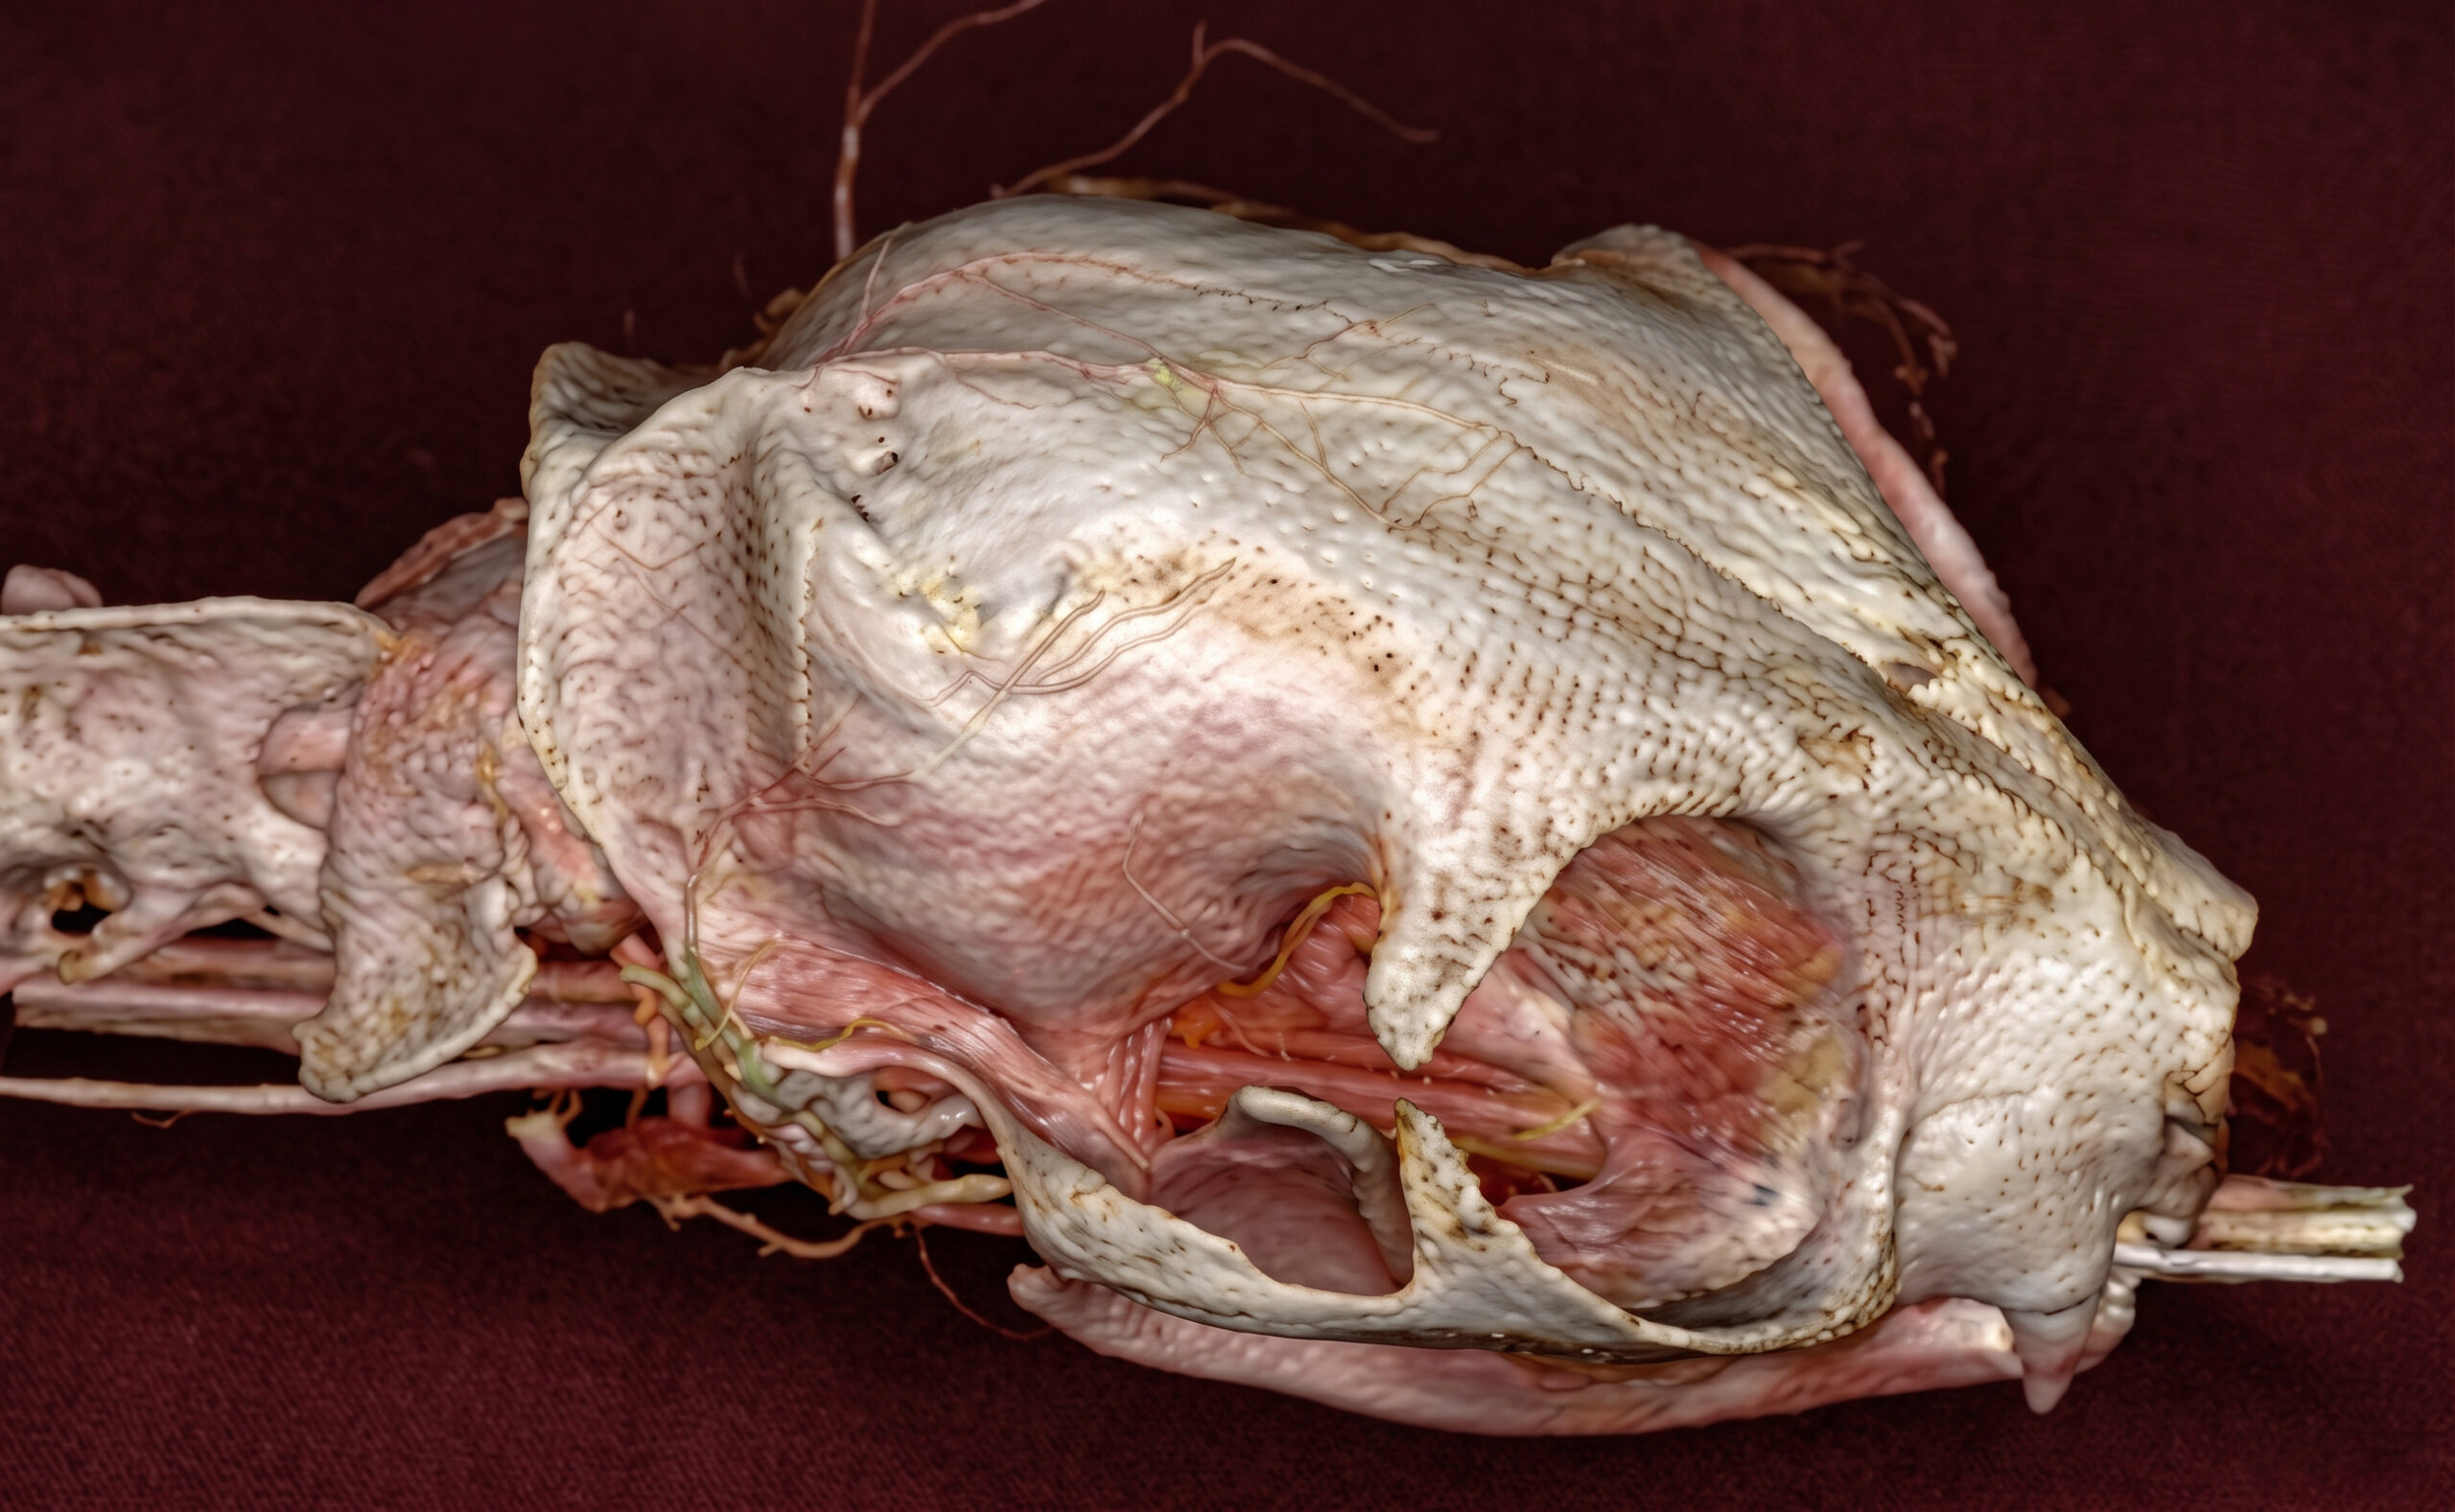
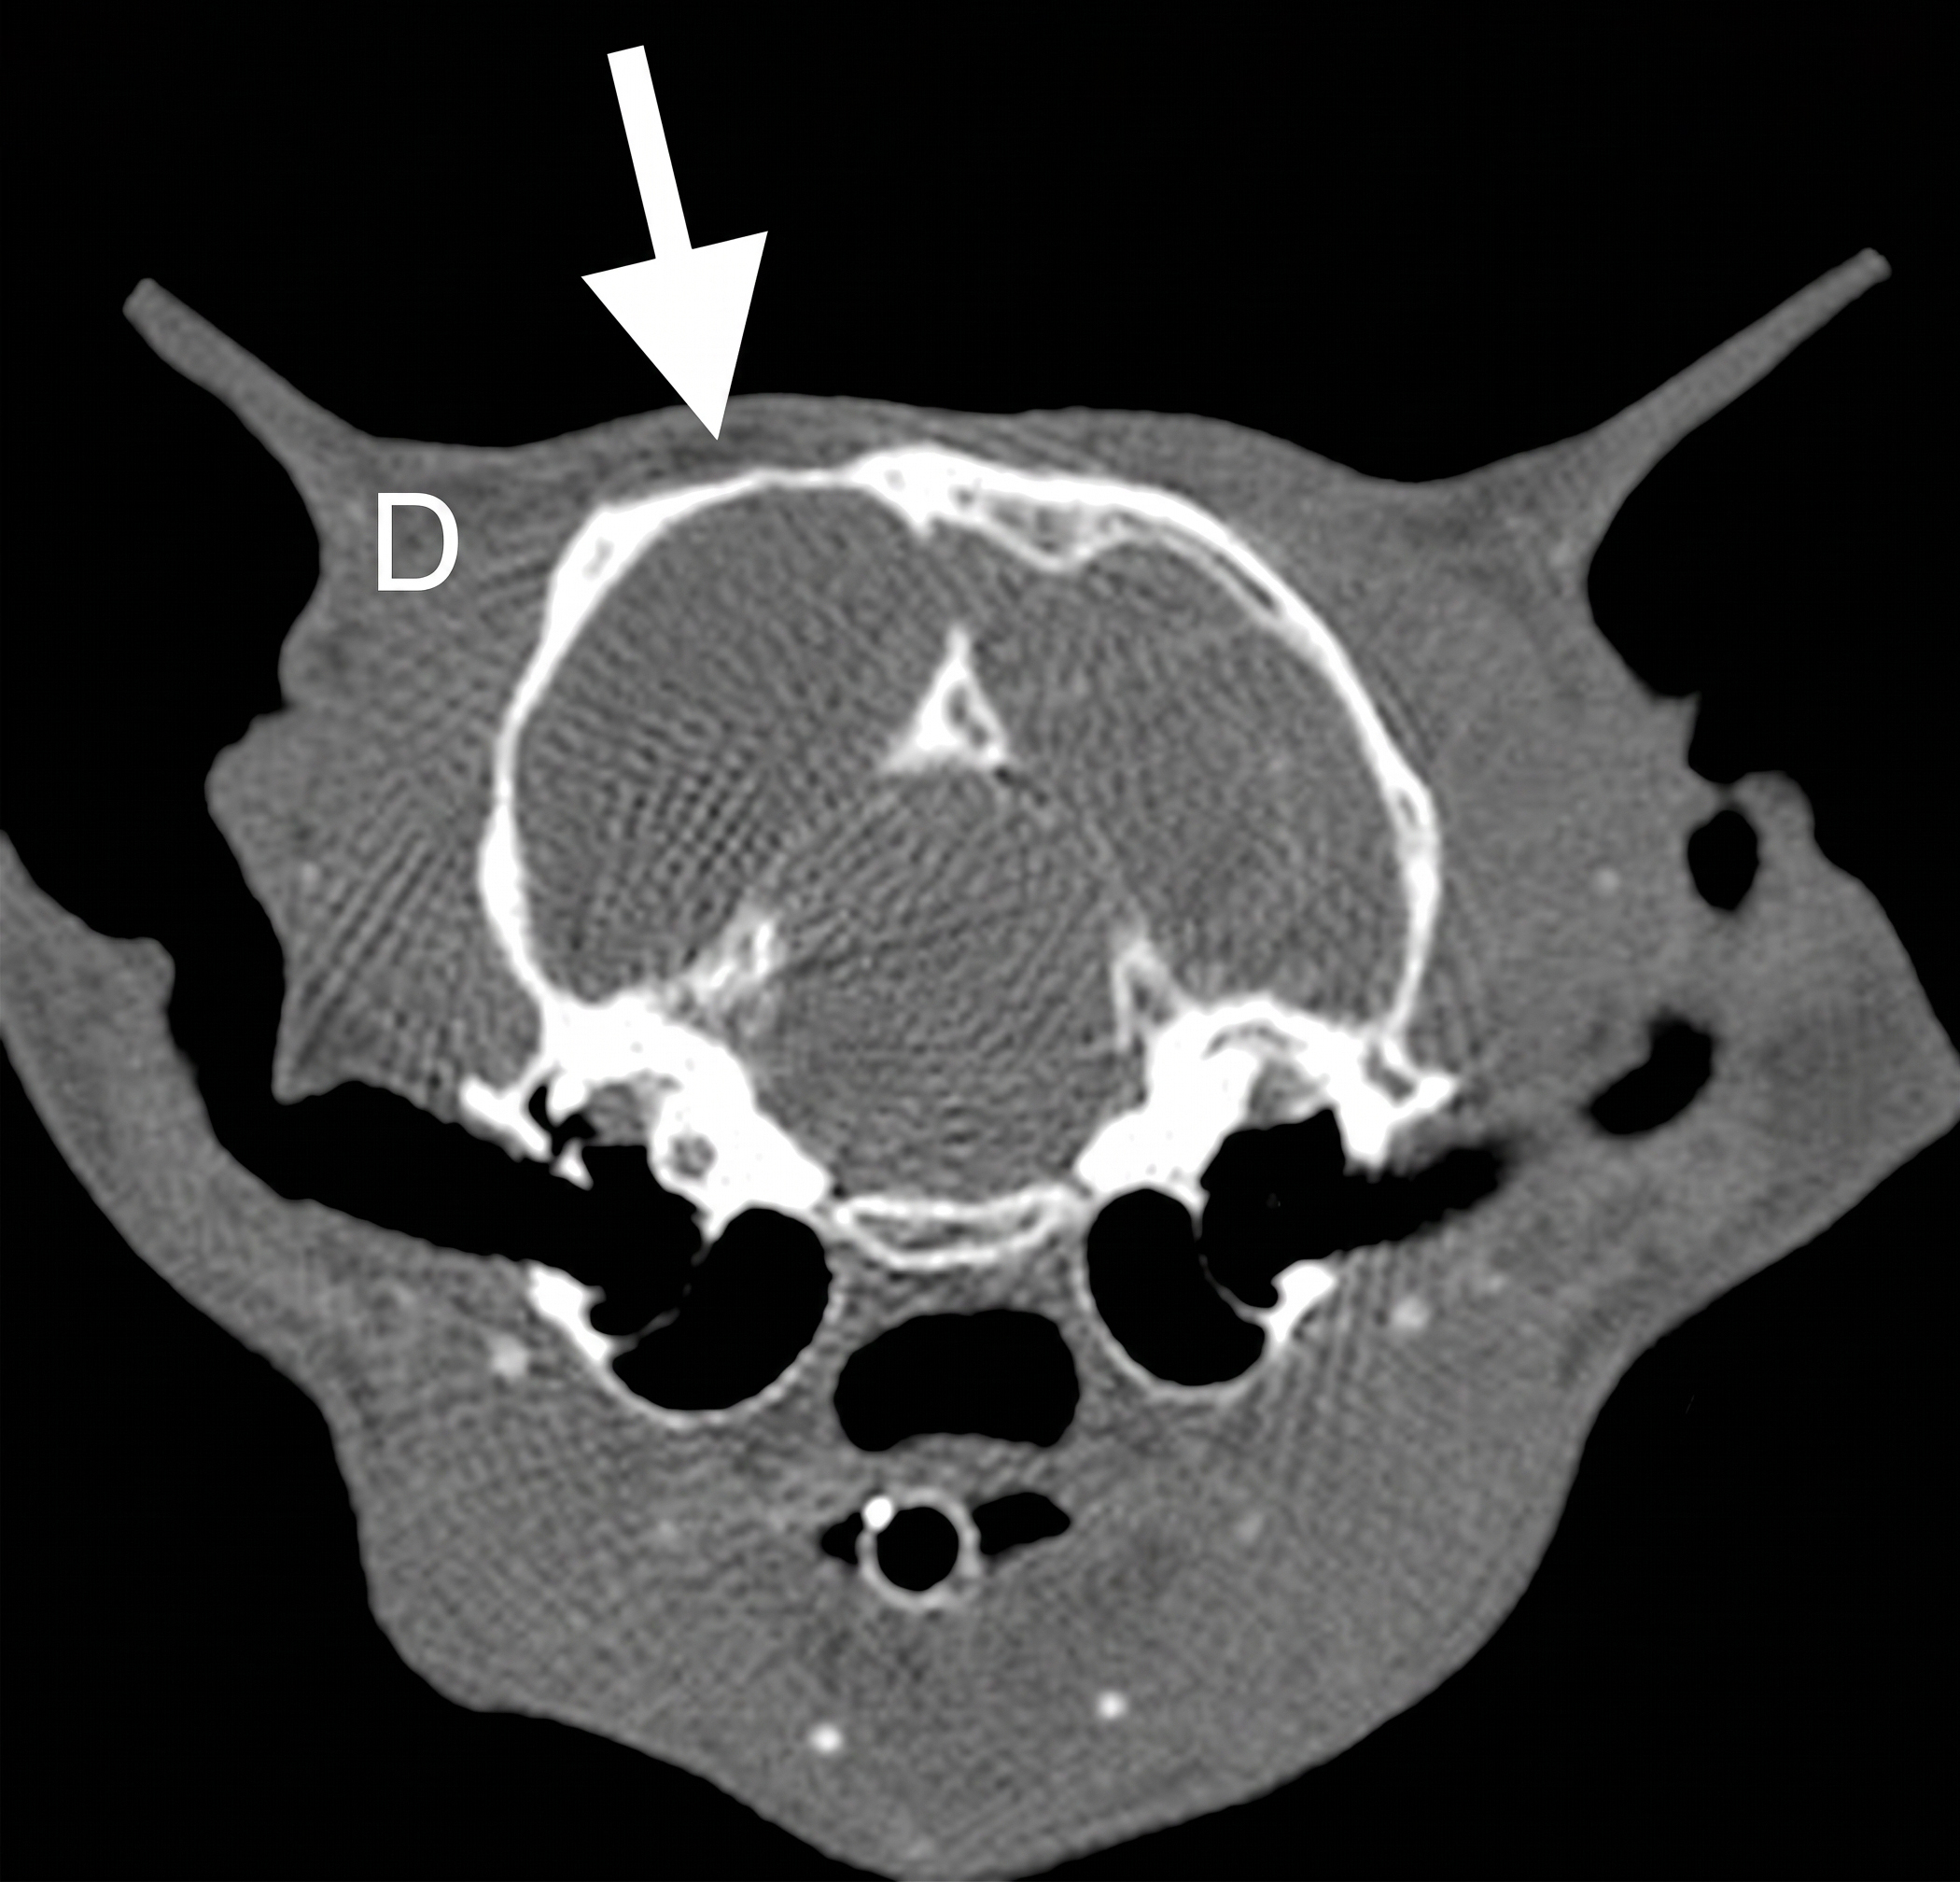
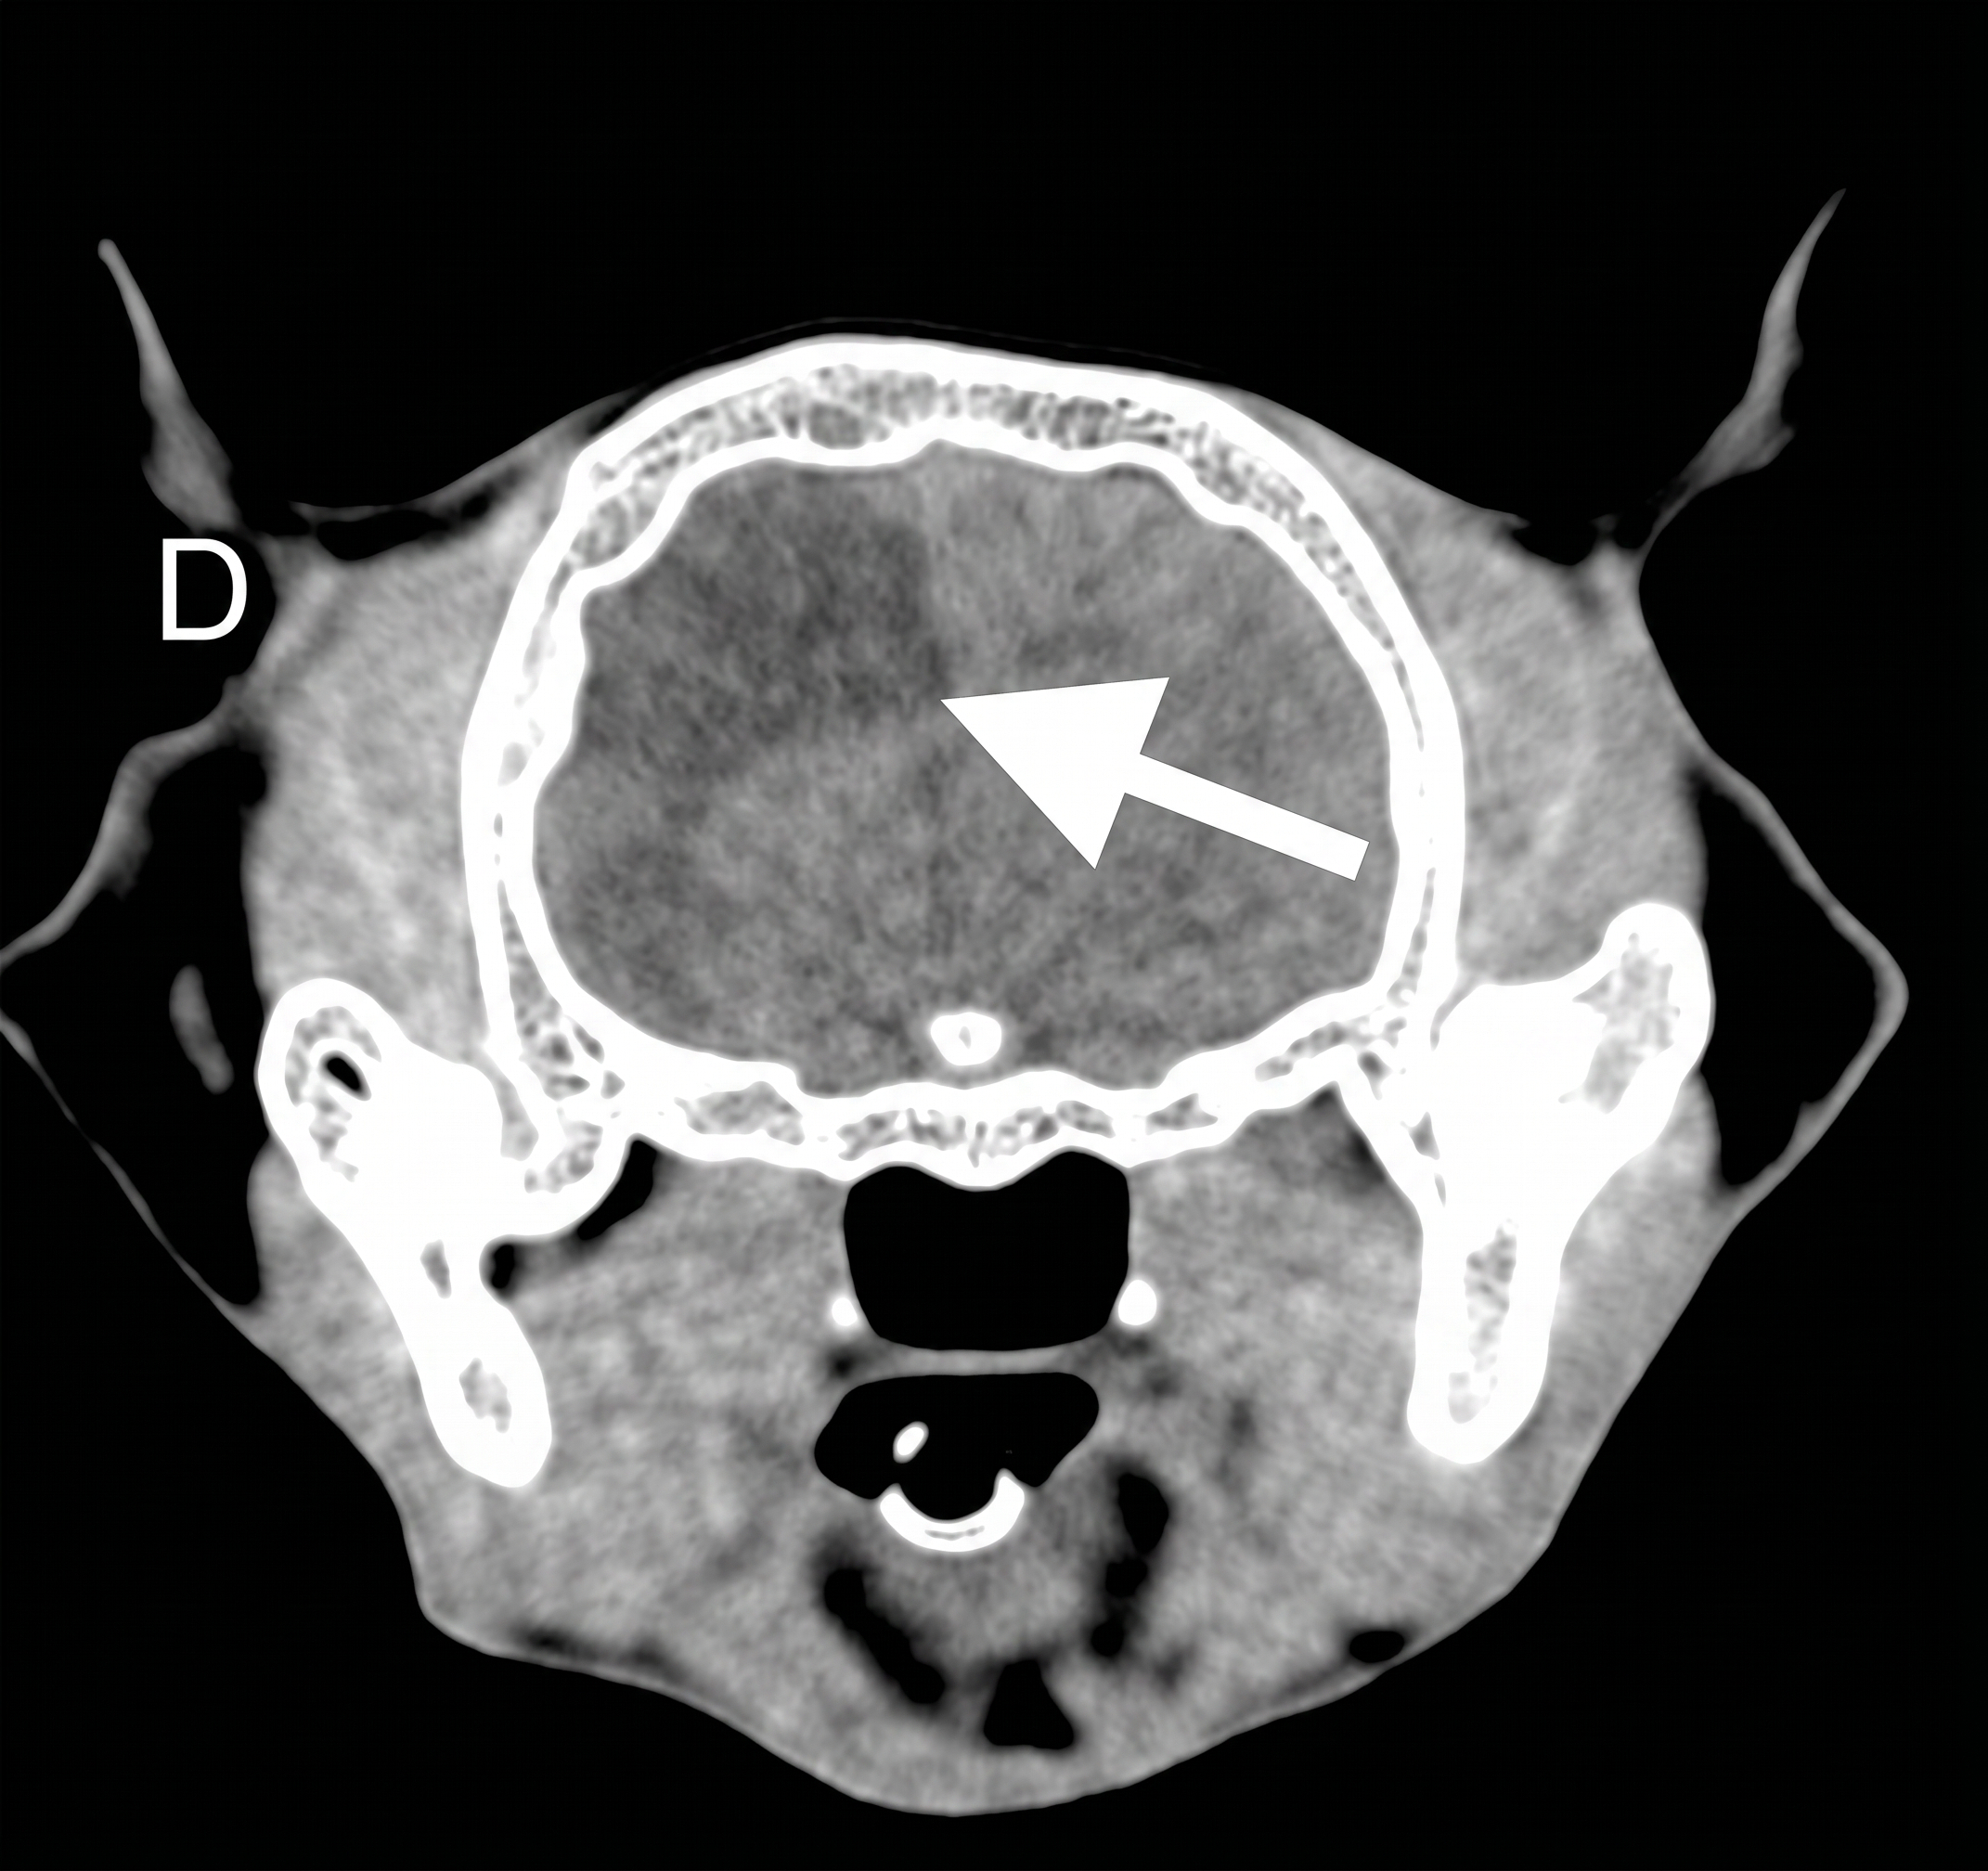
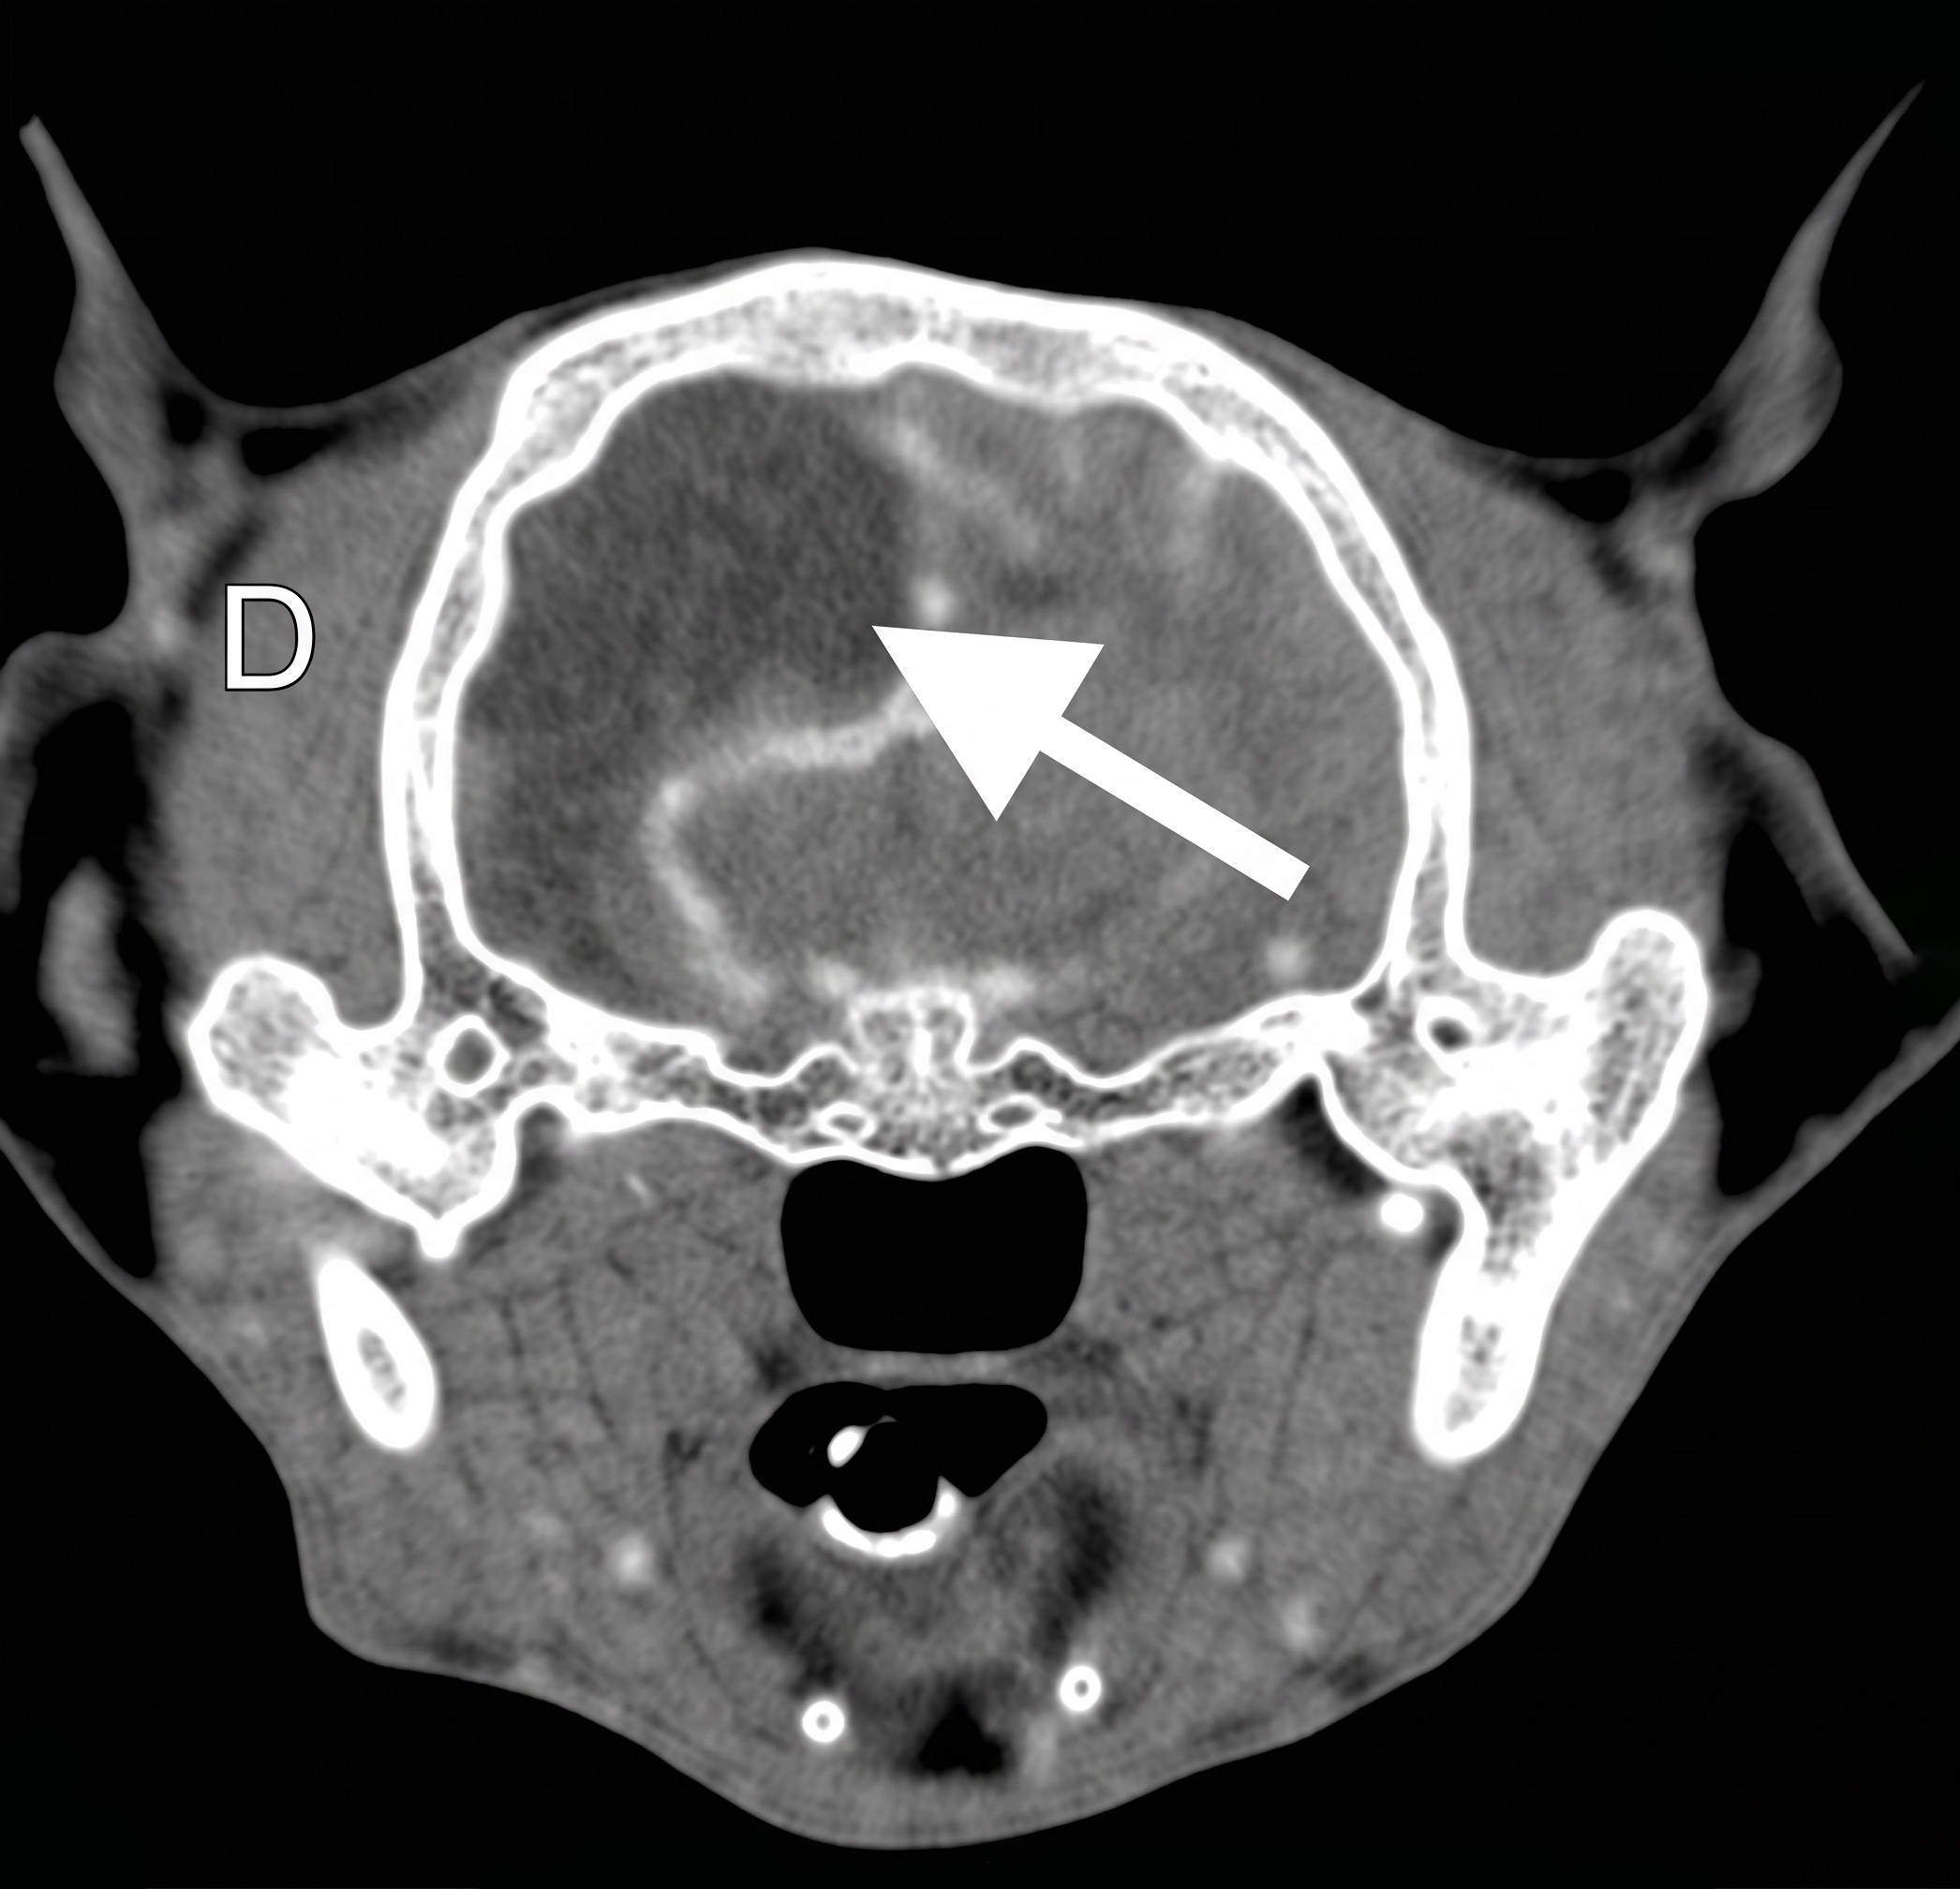
En la TC con contraste intravenoso iodado iohexol (400 mg/kg) se evidenció una irregularidad craneal, concretamente del hueso occipital (imágenes 1 y 2). También se apreció una reducción o ausencia del parénquima cerebral en las regiones temporal, parietal y occipital derechas, cuyo espacio se encontraba ocupado por líquido cefalorraquídeo (imágenes 3A y 3B), lo que reforzaba la hipótesis de una hidrocefalia compensatoria de origen traumático. Los resultados del análisis del líquido cefalorraquídeo (LCR) estaban dentro de los rangos de referencia.
Diagnóstico definitivo
Se explicó detalladamente a los tutores que la paciente presentaba un defecto neurológico estructural compatible con una alteración adquirida de manera temprana, posiblemente debida a un traumatismo craneoencefálico y conocida como hidrocefalia compensatoria, que provocaba una alteración en los mecanismos centrales de la sed.
En la conversación con los tutores, se enfatizó que la persistencia de esta alteración podía conllevar un riesgo vital, debido a la posibilidad de deshidratación grave y alteraciones electrolíticas potencialmente fatales. Asimismo, se explicó que dichas complicaciones ya se habían evidenciado durante la hospitalización de la paciente, lo que reforzaba la importancia de su prevención.
Manejo a largo plazo
El alta de la paciente tuvo lugar 48 horas tras la hospitalización. En ese momento se recomendó a los tutores la aplicación tópica de mirtazapina transdérmica durante 5 días, alternando cada día un pabellón auricular tras el alta.
Además, se indicaron varias estrategias con el objetivo de prevenir recurrencias de la hipernatremia, mejorar el estado de hidratación y reducir el riesgo de descompensaciones metabólicas asociadas a la adipsia crónica. En este sentido, se hizo hincapié en la necesidad de instaurar un manejo activo y consciente del consumo de agua, fomentando de forma sistemática la ingestión hídrica diaria mediante la administración de suplementos líquidos palatables, así como el incremento de la proporción de alimento húmedo en la dieta, en combinación con su alimentación habitual.
Evolución
Transcurridos tres meses desde el alta, se realizó un control telefónico en el que los tutores reportaron una mejoría clínica notable. En términos generales, la paciente no ha manifestado nuevas crisis ni una disminución de su estado mental.
En cuanto a su estado neurológico, persisten ligeros déficits similares a los detectados inicialmente en el momento de su adopción. Entre ellos, destaca una tendencia ocasional a girar hacia el lado izquierdo, aunque los tutores señalan que este comportamiento ocurre ahora con una frecuencia mucho menor que anteriormente.
Respecto al manejo diario, la paciente continúa sin presentar una ingestión espontánea de agua. Por este motivo, se mantienen las medidas recomendadas para fomentar activamente su hidratación. Complementando este seguimiento, se llevó a cabo un análisis de orina, que se mantiene hiperestenúrica (>1.050) y con ausencia de mioglobinuria.
Discusión
Este caso demuestra la posibilidad de desarrollar una miopatía hipernatrémica por adipsia secundaria a hidrocefalia compensatoria sin un déficit de ADH asociado.
La homeostasis de los fluidos corporales depende de un delicado equilibrio entre la detección de estímulos y la ejecución de conductas motoras.11,12 En este paciente, la presencia de una hiperosmolalidad plasmática grave (374 mOsm/L RR: 290-330 mOsm/L en gatos) constituye un estímulo fisiológico para activar el centro de la sed. Sin embargo, la ausencia de respuesta conductual hacia la ingestión de agua indica una ruptura en este mecanismo.
El sensor primario de la osmolalidad reside en la lamina terminalis, específicamente en los órganos circunventriculares como el órgano subfornical y el órgano vasculoso. En condiciones normales, estas neuronas detectan el aumento de solutos y envían señales al núcleo preóptico mediano para que integre esta información y desencadene la conducta de beber.11,12
En este caso, la causa subyacente de la alteración del mecanismo de la sed parece ser una lesión estructural cerebral adquirida, compatible con hidrocefalia compensatoria, definida como la presencia de cavidades intraparenquimatosas llenas de líquido cefalorraquídeo que comunican con el sistema ventricular y/o el espacio subaracnoideo, secundarias a la destrucción focal del tejido cerebral previamente formado. Esta destrucción puede deberse a procesos isquémicos, infecciosos/inflamatorios o traumáticos13; este último es la sospecha principal en esta paciente por la historia clínica documentada y la irregularidad del hueso craneal observada mediante la TC.
En gatos, aunque de manera infrecuente, los casos de hipodipsia/adipsia publicados se han asociado a lesiones traumáticas neonatales con afectación talámica e hipotalámica14,15 malformaciones del prosencéfalo como la hidrocefalia congénita16, holoprosencefalia17 y neoplasias intracraneales como un linfoma de células B18 o un macroadenoma hipofisario.19
Cabe destacar que, en la mayoría de estos casos reportados en la literatura felina, la hipernatremia suele presentarse como un fenómeno multifactorial donde se sospecha de una deficiencia concomitante en la secreción de ADH (diabetes insípida central) sumada a la adipsia debido a la proximidad anatómica de los receptores afectados en estas patologías. Sin embargo, en el presente caso, la marcada hiperestenuria observada en el momento del ingreso (densidad urinaria >1.050) permitió descartar una deficiencia funcional de ADH.
Hay que tener en cuenta que la presencia de pigmenturia (en este caso mioglobinuria) puede generar una densidad urinaria falsamente elevada cuando se mide mediante refractómetro, dado que este instrumento no mide la densidad real, sino el índice de refracción de la luz a través de la orina, que se altera con la presencia de proteínas de alto peso molecular como la mioglobina. Esto podría habernos hecho descartar de forma errónea una deficiencia de ADH. Sin embargo, el hecho de que la densidad urinaria medida tres meses tras el alta siguiera estando elevada (>1.050) en ausencia de mioglobinuria, descarta esa hipótesis. Esta evidencia sugiere que, cuando la lesión compromete selectivamente las vías relacionadas con la percepción consciente de la sed, pero preserva la integridad funcional del eje de ADH, puede desarrollarse una hipernatremia hipodípsica con orina adecuadamente concentrada. Esta presentación clínica es distintiva y fundamental para el diagnóstico diferencial, ya que permite excluir de forma temprana otras causas de hipernatremia grave, como la diabetes insípida central o nefrogénica, que se caracterizarían por una densidad urinaria inapropiadamente baja en el contexto de deshidratación grave y polidipsia (>50 ml/día)6.
Desde el punto de vista fisiopatológico, la hipernatremia observada debe interpretarse como consecuencia de un déficit primario de agua libre secundario a adipsia de origen central, más que como un trastorno primario del sodio corporal total. La ausencia crónica de una adecuada ingestión hídrica, referida por los tutores desde etapas tempranas de la vida del animal, apoya esta interpretación; lo que explica que la alteración no hubiese sido percibida previamente como un problema clínico relevante y que el empeoramiento reciente generase desconcierto. Esta
Esta aparente tolerancia clínica se explica debido a que, en situaciones crónicas, el encéfalo desarrolla mecanismos adaptativos, como el desplazamiento de electrolitos desde el líquido cefalorraquídeo hacia el tejido cerebral y la acumulación de osmoles idiogénicos con el objetivo de restaurar el volumen celular. Esto hace que no se evidencien signos clínicos hasta que se generan elevaciones graves del sodio >170 mmol/l. Esta adaptación, que puede tardar de 2 a 7 días en completarse, es fundamental para la supervivencia pero condiciona el tratamiento, ya que una corrección excesivamente rápida de la natremia puede inducir edema cerebral grave al favorecer la entrada masiva de agua en neuronas con elevada osmolalidad intracelular5,6,7,8.
Un aspecto relevante en este caso, que refuerza la gravedad del cuadro sistémico, es el desarrollo de una miopatía hipernatrémica. Aunque los signos clínicos neurológicos suelen ser los protagonistas, la hipernatremia grave y crónica puede inducir rabdomiólisis, algo poco descrito en la literatura científica en gatos como consecuencia de la hipernatremia.
En este paciente, la elevación de la AST, una CK superior a 2.000 U/L y la presencia de mioglobinuria son evidencias directas de un daño muscular cuya etiología se atribuye con mayor probabilidad a la hipernatremia marcada y no a la sospecha de actividad convulsiva. Esto se debe a que la paciente no presentó movimientos tónico-clónicos generalizados, los cuales representan el mecanismo fisiopatológico necesario para generar rabdomiólisis mediante estrés mecánico, contracción sostenida e isquemia muscular. En ausencia de dicho componente motor, el daño celular se explica mejor por la citotoxicidad osmótica y el desequilibrio de la bomba Na+/K+-ATPasa derivados del sodio elevado, factores que comprometen la integridad del sarcolema y conducen a la necrosis miocítica. Además, la identificación de esta miopatía de origen metabólico es crucial, ya que la liberación masiva de mioglobina supone un riesgo adicional de daño renal agudo, lo que complica aún más el pronóstico y el manejo hídrico del paciente.9
Teniendo en cuenta todos los factores mencionados previamente, se instauró un protocolo de fluidoterapia individualizado, fundamentado en las recomendaciones actuales para una correcta estabilización del paciente.5,7,20 En el contexto de una hipernatremia de carácter crónico, y tras confirmar previamente un estado normovolémico, el abordaje terapéutico se orientó a la corrección controlada del déficit de agua libre. Este volumen para reponer se estimó mediante la fórmula estándar basada en el peso corporal y el sodio sérico5 (cuadro 2), de manera que se estableció como meta inicial situar la natremia en el límite superior del rango de referencia para minimizar cualquier riesgo de sobrecorrección con el objetivo de prevenir desplazamientos osmóticos bruscos que pudieran desencadenar complicaciones neurológicas graves, como el edema cerebral. Para ello, el ritmo de infusión se ajustó estrictamente para garantizar una velocidad de descenso de la natremia inferior a 0,5 mEq/L/h, sin exceder en ningún caso una reducción total de 10 a 12 mEq/L en 24 horas.
Por un lado, se emplearon soluciones hipotónicas (dextrosa al 5 %) idóneas para aportar el agua libre sin solutos y favorecer su paso hacia el espacio intracelular y, de forma complementaria y simultánea, se administraron cristaloides isotónicos Lactato de Ringer tamponados para corregir la deshidratación y asegurar la volemia efectiva, permitiendo una restauración gradual de los compartimentos intravascular e intersticial sin inducir fluctuaciones abruptas en la concentración plasmática de sodio. En definitiva, este enfoque optimizó la seguridad y la eficacia del manejo clínico, de manera plenamente alineada con los principios actuales de la fluidoterapia dirigida a objetivo.
La evolución clínica a los tres meses del alta proporciona una perspectiva sobre la cronicidad y el pronóstico a largo plazo de este trastorno. La persistencia del déficit absoluto en la conducta de búsqueda e ingestión de agua, sumada a la permanencia de signos neurológicos lateralizados como los giros en círculo, explica que la hidrocefalia compensatoria ha condicionado una alteración funcional irreversible en las vías de integración del hipotálamo. Aunque estos déficits residuales han resultado ser clínicamente asumibles y permiten una buena calidad de vida según informaron los tutores, la ausencia total de sed subraya que el mecanismo fisiológico de autorregulación osmótica es irreversible.
Este hecho es de vital importancia clínica, ya que demuestra que la estabilidad metabólica alcanzada no representa una recuperación de la homeostasis, sino el éxito de un equilibrio hídrico mantenido artificialmente. Por tanto, la adipsia secundaria a esta lesión estructural no debe considerarse un cuadro transitorio, sino una secuela permanente. La supervivencia de la paciente queda supeditada a un compromiso terapéutico proactivo por parte de los tutores, donde la suplementación hídrica exógena es la única barrera frente a la recidiva de crisis hipernatrémicas.
Conclusión
La resolución de este caso clínico permite concluir que la hipernatremia grave y crónica en el paciente felino puede ser la manifestación sistémica de una lesión estructural cerebral. Ante una hipernatremia grave con orina adecuadamente concentrada (hiperestenuria), se debe sospechar de un fallo en los mecanismos de ingestión hídrica más que de una pérdida real de agua libre.
Asimismo, el caso demuestra que la hiperosmolalidad crónica no afecta exclusivamente al sistema nervioso central, sino que posee un efecto citotóxico directo sobre el tejido musculoesquelético y subraya la necesidad de monitorizar la integridad muscular y el riesgo de daño renal agudo secundario en estos pacientes, ya que es un factor pronóstico importante respecto al manejo terapéutico.
Para concluir, el éxito clínico en este tipo de pacientes dependerá de una estrategia terapéutica de dos pilares: la fluidoterapia para la estabilización intrahospitalaria y la rigurosidad en el manejo ambulatorio crónico proactivo que mitigue las descompensaciones metabólicas graves, garantizando así una estabilidad clínica y una calidad de vida óptimas a pesar de los déficits neurológicos persistentes.
Bibliografía:
- Funk GC, Lindner G, Druml W, Metnitz B, Schwarz C, Bauer P, et al. Incidence and prognosis of dysnatremias present on ICU admission. Intensive Care Med. 2010.
- Ueda Y, Hopper K, Epstein SE. Incidence, severity and prognosis associated with hypernatremia in dogs and cats. J Vet Intern Med. 2015.
- Darmon M, Pichon M, Schwebel C, Ruckly S, Adrie C, Haouache H, et al. Influence of early dysnatremia correction on survival of critically ill patients. Shock. 2014.Feigin E,
- Feigin E, Feigin L, Ingbir M, Ben-Bassat OK, Shepshelovich D. Rate of correction and all-cause mortality in patients with severe hypernatremia. JAMA Netw Open. 2023.
- Burkitt Creedon JM. Sodium Disorders. En: Silverstein DC, Hopper K, editores. Small Animal Critical Care Medicine. 3ª ed. St. Louis, MO: Elsevier; 2023.Cook AK.
- Cook AK. Sodium and Chloride. En: Ettinger SJ, Feldman EC, Côté E, editores. Textbook of Veterinary Internal Medicine. 8ª ed. St. Louis, MO: Elsevier; 2017.
- Guillaumin J, DiBartola S. Disorders of Sodium and Water Homeostasis. Vet Clin North Am Small Anim Pract. 2017.
- Guillaumin J, DiBartola SP. A Quick Reference on Hypernatremia. Vet Clin North Am Small Anim Pract. 2017.
- Hiromatsu K, Kobayashi T, Fujii N, Itoyama Y, Goto I, Murakami J. Hypernatremic myopathy. J Neurol Sci. 1994
- Shimbo G, Tagawa M, Yanagawa M, Miyahara K. MRI of lobar holoprosencephaly in a cat with hypodipsic hypernatraemia. J Feline Med Surg Open Rep. 2018.
- Gizowski C, Bourque CW. The neural basis of homeostatic and anticipatory thirst. Nat Rev Nephrol. 2018
- Zimmerman CA, Leib DE, Knight ZA. Neural circuits underlying thirst and fluid homeostasis. Nat Rev Neurosci. 2017
- Vandevelde M, Higgins RJ, Oevermann A. Veterinary Neuropathology: Essentials of Theory and Practice. 3.ª ed. Chichester: Wiley-Blackwell; 2012.
- Davini T, Mattei C, La Rosa C, Remelli C, Specchi S, Lionello E, et al. Are postnatal traumatic events an underestimated cause of porencephalic lesions in dogs and cats. Front Vet Sci. 2023
- Paulin MV, Cross N, Gu J, Perkel M, Snead E. Hypodipsic hypernatremia after long-standing polydipsia in a cat with suspect neonatal head trauma. Can Vet J. 2023
- Dow SW, Fettman MJ, LeCouteur RA, Allen TA. Hypodipsic hypernatremia and associated myopathy in a hydrocephalic cat with transient hypopituitarism. J Am Vet Med Assoc. 1987
- Akashi Y, Park YT, Oetelaar GS, Murakami M. Successful treatment of hypodipsic/adipsic hypernatremia in a cat with lobar holoprosencephaly using oral desmopressin. JFMS Open Rep. 2021
- Morrison JA, Fales-Williams A. Hypernatremia associated with intracranial B-cell lymphoma in a cat. Vet Clin Pathol. 2006
- Miller RL, Bell R, Matiasek K, Rosati M, Housley D, Palus V. Neuroendocrine pituitary macroadenoma of a cat presenting with primary adipsia and hypernatraemia. JFMS Open Rep. 2021
- Pardo M, Spencer E, Odunayo A, Ramirez ML, Rudloff E, Shafford H, et al. 2024 AAHA Fluid Therapy Guidelines for Dogs and Cats. J Am Anim Hosp Assoc. 2024